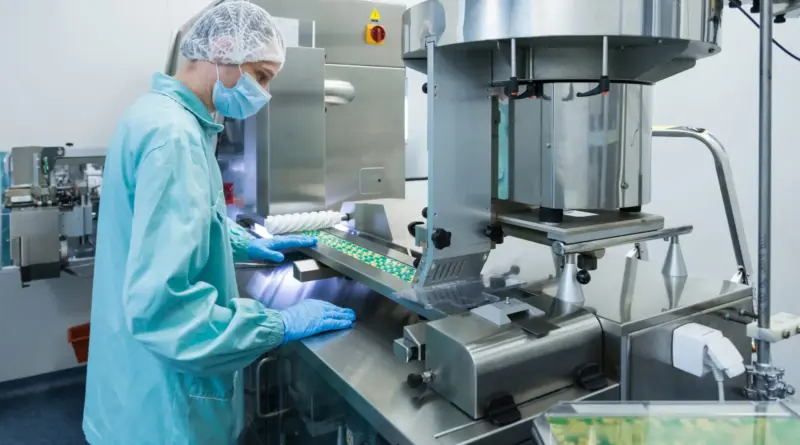
La Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (ANMAT) aprobó un nuevo marco regulatorio para la demostración de equivalencia terapéutica de especialidades medicinales de síntesis química, con el objetivo de “actualizar los requisitos científicos y sanitarios, simplificar los procedimientos y garantizar la calidad, seguridad y eficacia de los medicamentos”.
A través de la Disposición 7204/2026, publicada este 11 de noviembre en el Boletín Oficial, el organismo consolidó 36 normas anteriores en una única regulación.
La medida establece una nueva guía de requisitos, actualiza el listado de medicamentos que deberán demostrar bioequivalencia e incorpora criterios regulatorios internacionales.
Menos requisitos para producir medicamentos genéricos
Al respecto, el Ministro de Desregulación y Transformación del Estado, Federico Sturzenegger, destacó: “La Disposición 7204/26 sobre equivalencia terapéutica de medicamentos de síntesis química (también conocida como bioequivalencia de sintéticos) es la primera publicación de un digesto normativo que condensa 36 normas previas en una única”.
Entre los principales cambios, la nueva normativa establece directamente cuál será el producto de referencia para realizar las comparaciones, eliminando el trámite previo ante una comisión de ANMAT. Cuando el medicamento original no se comercialice en Argentina, podrá utilizarse como referencia el producto aprobado en el exterior.
Además, se “armonizan” los requisitos locales con los estándares internacionales ICH, utilizados en Estados Unidos y Europa. Esto permitirá que los estudios realizados en Argentina puedan servir también para exportar medicamentos sin necesidad de repetir los ensayos.
Sin pruebas en personas
La resolución implica la aceptación de estudios de laboratorio, sin necesidad de realizar pruebas en personas, cuando esa metodología sea utilizada en Estados Unidos y Europa. El organismo sostiene que “esto puede representar un ahorro significativo y agilizar la llegada de medicamentos al mercado”.
La disposición entrará en vigencia a los 120 días de su publicación para los nuevos registros. En tanto, los medicamentos cuyos registros estén en trámite o hayan sido finalizados deberán cumplir con la demostración de equivalencia terapéutica dentro de un plazo de cinco años.